بیماری باتن
| بیماری باتن | |
|---|---|
| نامهای دیگر | بیماری اشپیل مایر–وگت–شوگرن–باتن، بیماری باتن–مایو، بیماری وگت–اشپیل مایر |
| تخصص | غدد درونریز و متابولیسم |
| دورهٔ معمول آغاز | ۵ تا ۱۰ سال[۱] |
| علت | ژنتیک[۱] |
| فراوانی | ۲ تا ۴ در هر ۱۰۰۰۰۰ تولد در ایالات متحده[۱] |
| طبقهبندی و منابع بیرونی | |
بیماری باتن (انگلیسی: Batten disease) یک اختلال ژنتیکی نادر و خطرناک است که باعث تجمع مواد زائد در سلولهای بدن، بهویژه سلولهای مغز، میشود. این تجمع منجر به اختلال در عملکرد سلولها و در نهایت مرگ آنها میگردد. علائم بیماری شامل از دست دادن بینایی، تشنج، مشکلات حرکتی و فکری است که به مرور زمان بدتر شده و معمولاً در دوران کودکی یا نوجوانی منجر به مرگ زودرس میشود.[۲]
این بیماری انواع مختلفی دارد که بر اساس زمان شروع علائم (از نوزادی تا نوجوانی) دستهبندی میشود. شایعترین نوع آن، بیماری باتن نوجوانی (CLN3) است که علائم آن بین سنین ۵ تا ۱۵ سال ظاهر میشود. این بیماری بسیار نادر است و در حدود ۳ نوزاد از هر ۱۰۰٬۰۰۰ تولد در ایالات متحده مشاهده میشود.[۲]
علت بیماری تغییرات ژنتیکی (جهش) در ژنهای خاصی است که مسئول پاکسازی مواد زائد از سلولها هستند. این بیماری به صورت ارثی منتقل میشود و برای بروز آن، هر دو والد باید حامل این ژن معیوب باشند. در نتیجه، تجمع مواد زائد در سلولها عملکرد سیستم عصبی و اندامهای بدن را مختل کرده و به نارساییهای حیاتی منجر میشود.[۲]
تشخیص بیماری از طریق آزمایش ژنتیک، نمونهبرداری از بافت و معاینههای تخصصی مانند بررسی شبکیه چشم انجام میشود. درمانی برای بهبودی کامل وجود ندارد و تلاشها بر مدیریت علائم و بهبود کیفیت زندگی کودک متمرکز است. این شامل داروها، فیزیوتراپی، و حمایت روانی برای کودک و خانواده است. تنها داروی تأیید شده برای نوعی از بیماری باتن (CLN2) میتواند پیشرفت برخی از علائم حرکتی را کندتر کند، اما تأثیری بر سایر علائم ندارد.[۲]
چشمانداز این بیماری متأسفانه نامطلوب است و کودکان مبتلا معمولاً تا اوایل بزرگسالی زنده میمانند. با پیشرفت بیماری، علائم شدیدتر شده و کودک نیازمند مراقبتهای دائمی میشود. در مراحل پایانی، ناتوانی کامل در حرکت، از دست دادن بینایی و عدم توانایی در برقراری ارتباط رخ میدهد. در این شرایط، تلاشها معطوف به کاهش درد و راحتی بیمار است.[۲]
حمایت روانی برای خانوادهها ضروری است، چرا که این بیماری علاوه بر چالشهای جسمی برای کودک، تأثیرات عمیقی بر سلامت روانی خانوادهها میگذارد.
جزئیات
بیماری باتن یک بیماری کشندهٔ دستگاه عصبی است که معمولاً در دوران کودکی آغاز میشود.[۱] علائم آن معمولاً بین سنین ۵ تا ۱۰ سالگی ظاهر میشوند.[۱] این بیماری دارای چیرگی است و نام عمومی گروهی از اختلالات به نام لیپوفوشینوز سروئید نورونی (NCL) میباشد.[۱]
اگرچه بیماری باتن معمولاً به عنوان نوع نوجوانان NCL (یا "نوع ۳") شناخته میشود، برخی پزشکان از این اصطلاح برای اشاره به تمامی انواع NCL استفاده میکنند. بهطور تاریخی، NCLها بر اساس سن آغاز بیماری به انواع نوزادی (INCL)، نوزادی متأخر (LINCL)، نوجوانی (JNCL) و نوع بزرگسالان (ANCL) طبقهبندی میشدند.[۳] تاکنون حداقل ۲۰ ژن مرتبط با بیماری باتن شناسایی شدهاند، اما نوع نوجوانی NCL، که شایعترین نوع بیماری باتن است، با جهش در CLN3، پروتئینی که توسط ژن CLN3 کد میشود، مرتبط است.[۴][۵] این بیماری نخستین بار در سال ۱۹۰۳ توصیف شد.[۱]
نشانهها و علائم
نشانهها و علائم این بیماری معمولاً در سنین ۵ تا ۱۰ سالگی با مشکلات تدریجی بینایی یا حمله صرع ظاهر میشوند.[۶] علائم اولیه ممکن است شامل تغییرات شخصیتی و رفتاری، کندی در یادگیری یا بازگشت به رفتارهای پیشین، گفتار تکراری یا اکوالالیا، و بیدستوپایی یا زمینخوردن باشد. در فرم نوزادی، کاهش رشد سر، ضعف گردش خون در اندامهای تحتانی (پاها و ساق پا)، کاهش چربی و توده عضلانی بدن، انحنا در ستون فقرات، هیپرونتیلاسیون یا وقفههای تنفسی، دندانقروچه و یبوست ممکن است رخ دهد.[۷]
با گذشت زمان، کودکان مبتلا دچار کاهش توانایی ذهنی، تشدید حملات صرع و از دست دادن تدریجی بینایی، گفتار و مهارتهای حرکتی میشوند. بیماری باتن یک بیماری کشنده است و طول عمر بیمار بسته به نوع یا نوع خاص آن متغیر است.[۸][۹]
علت
NCLها یک خانواده از بیماریها هستند که به صورت چیرگی به ارث میرسند. این بیماریها که به صورت جمعی به عنوان بیماری باتن شناخته میشوند، مسئول بسیاری از پزشکی کودکان زوال عصبی هستند. نوع خاص NCL با سن شروع علائم و جهش ژنتیکی مرتبط مشخص میشود. در حال حاضر، تصور میشود جهش در ده ژن منجر به توسعه بیماری باتن شود. «میزان بروز این بیماری به یک مورد در هر ۱۲٬۵۰۰ تولد زنده میرسد».[۱۰]
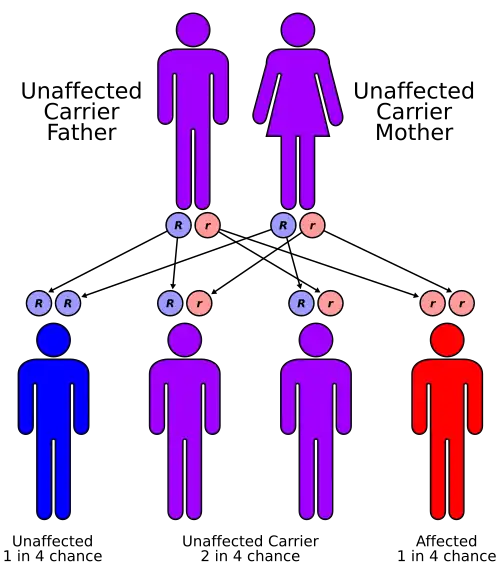
بیماریهای انسیال
- لیپوفوشینوز عصبی نوزادی (INCL): CLN1 پروتئین PPT1 را رمزگذاری میکند که به عنوان یک لیزوزوم عمل میکند.[۱۱]
- لیپوفوشینوز عصبی نوزادی متأخر (LINCL): CLN2 پروتئین تریپپتیدیل پپتیداز ۱ را رمزگذاری میکند که به عنوان یک آنزیم لیزوزومی عمل میکند.[۱۱] امید به زندگی بین ۸ تا ۱۲ سال است.[۱۲]
- لیپوفوشینوز عصبی نوجوانی (JNCL): CLN3 پروتئین CLN3 را رمزگذاری میکند که یک پروتئین تراغشایی لیزوزومی است.[۱۱]
- NCL بزرگسالان: CLN4 هیچ پروتئین شناختهشدهای ندارد.[۱۱]
- گونه فنلاندی NCL نوزادی متأخر (fLINCL): CLN5 پروتئین CLN5 را رمزگذاری میکند که یک پروتئین محلول لیزوزومی است.[۱۱]
- گونهای از NCL نوزادی متأخر: CLN6 پروتئین CLN6 را رمزگذاری میکند که به عنوان یک پروتئین تراغشایی شبکه آندوپلاسمی عمل میکند.[۱۱]
- گونه ترکی NCL نوزادی متأخر: CLN7 یا MFSD8، پروتئین MFSD8 را رمزگذاری میکند که به عنوان یک پروتئین تراغشایی لیزوزومی عمل میکند.[۱۱]
- صرع شمالی: CLN8 پروتئین CLN8 را رمزگذاری میکند که یک پروتئین تراغشایی در شبکه آندوپلاسمی است.[۱۱]
- NCL نوزادی متأخر: CLN10 یا CTSD پروتئین CTSD را رمزگذاری میکند که یک پروتئین لیزوزومی با عملکردهای گوناگون است.[۱۱]
- استئوپتروز نوزادی: CLCN7 پروتئین CLCN7 را رمزگذاری میکند.[۱۱]
لیپوفوشینوز عصبی نوجوانی: جهش CLN3
ژن CLN3 در بازوی کوتاه کروموزوم ۱۶ در موقعیت ژنی ۱۲٫۱ (16p12.۱) قرار دارد و جهشهای این ژن علت اصلی NCL نوجوانی هستند. بهطور خاص، ۷۳٪ از موارد بیماری باتن ناشی از حذف ۱٫۰۲ کیلوبازی در این ژن است که منجر به جهش دگرقالب میشود و محصول ژنی جهشیافته کوتاهشدهای به طول ۱۸۱ آمینواسید تولید میکند، در حالی که محصول ژن نوع وحشی ۴۳۸ آمینواسید طول دارد. ژن CLN3 با عملکرد طبیعی پروتئین آبگریزی پروتئین تراغشایی را رمزگذاری میکند که عمدتاً در لیزوزوم قرار دارد؛ اما محصول ژنی جهشیافته ۱۸۱ آمینواسیدی عمدتاً در شبکه آندوپلاسمی و دستگاه گلژی مشاهده شده است. عملکرد دقیق ژن CLN3 همچنان ناشناخته است.[۱۰]
تشخیص
بیماری باتن نادر است؛ تشخیص نادرست میتواند منجر به افزایش هزینههای پزشکی، استرس خانوادگی و احتمال استفاده از روشهای درمانی نادرست شود که ممکن است وضعیت بیمار را بدتر کند. با این حال، این بیماری در صورت تشخیص صحیح قابل شناسایی است. کاهش بینایی شایعترین علامت قابل مشاهده این بیماری است. از دست دادن نسبی یا کامل بینایی اغلب در بیمارانی که اشکال کودکی بیماری باتن دارند رخ میدهد، در حالی که در اشکال بزرگسالی معمولاً بینایی حفظ میشود.[۱۳]
کودکان یا بزرگسالانی که مشکوک به بیماری باتن هستند، ابتدا باید به بیناییسنجی یا چشمپزشکی مراجعه کنند. معاینه چشمدانه که به شناسایی اختلالات شایع در کاهش بینایی مانند دانهبندی اپیتلیوم رنگدانهای شبکیه در لکه زرد مرکزی کمک میکند، انجام خواهد شد.[۱۴] اگرچه این وضعیت در سایر بیماریها نیز دیده میشود، کاهش سلولهای چشمی علامت هشداردهندهای از بیماری باتن است.
در صورتی که تشخیص بیماری باتن محتمل باشد، مجموعهای از آزمایشها برای تأیید دقیق تشخیص انجام میشود که شامل موارد زیر است:
- آزمایشهای خون یا ادرار میتواند ناهنجاریهایی را شناسایی کند که ممکن است نشاندهنده بیماری باتن باشد. به عنوان مثال، سطح بالای دولیکول در ادرار در بسیاری از افراد مبتلا به NCL یافت شده است. وجود لنفوسیتهای حفرهدار—سلولهای سفید خون که حاوی حفرههایی هستند (که از طریق تجزیه و تحلیل میکروسکوپی لکههای خونی مشاهده میشوند)—در ترکیب با یافتههای دیگر که نشاندهنده NCL هستند، برای فرم نوجوانی ناشی از جهشهای CLN3 پیشنهاد میشود.[۱۵]
- نمونهبرداری از پوست یا بافت با استخراج یک قطعه کوچک از بافت انجام میشود که سپس زیر یک میکروسکوپ الکترونی بررسی میشود. این روش به پزشکان امکان میدهد رسوبات معمولی NCL را تشخیص دهند. این رسوبات در بافتهایی مانند پوست، عضله، ملتحمه و راستروده رایج هستند.[۱۵]
- نوار مغزی (EEG) یک تکنیک است که از پروبهای خاصی که روی پوست سر فرد متصل میشوند استفاده میکند. این تکنیک جریانها یا سیگنالهای الکتریکی را ثبت میکند که به متخصصان پزشکی اجازه میدهد الگوهای فعالیت الکتریکی مغز را تحلیل کنند. EEG در مشاهده احتمال وقوع تشنج در بیمار کمک میکند.[۱۵]
- مطالعات الکتریکی چشمها برای بررسی بیماری باتن انجام میشود، زیرا همانطور که اشاره شد، از دست دادن بینایی شایعترین ویژگی این بیماری است. آزمایشهای واکنش بصری و الکترورتینوگرافی، ابزارهای مؤثری برای شناسایی شرایط مختلف چشمی مرتبط با NCLهای دوران کودکی هستند.
- سیتی اسکن (CT) یا تصویربرداری پرتو مغناطیسی (MRI) آزمونهای تصویربرداری تشخیصی هستند که به پزشکان امکان مشاهده بهتر ساختارهای مغزی را میدهند. آزمون MRI از میدانهای مغناطیسی و امواج رادیویی برای ایجاد تصاویر مغز استفاده میکند، در حالی که سیتی اسکن از پرتو ایکس و کامپیوتر برای ایجاد تصویر دقیقی از بافتها و ساختارهای مغزی استفاده میکند. هر دو آزمون میتوانند نواحی مغزی در حال تخریب یا آتروفی را در افراد مبتلا به NCL آشکار کنند.[۱۵]
- اندازهگیری فعالیت آنزیمی خاص بیماری باتن میتواند به تأیید برخی از تشخیصها کمک کند. سطوح بالای پالمیتویل-پروتئین تیواستراز در CLN1، پروتئاز اسیدی در CLN2 و کاتپسین دی در CLN10 دخیل هستند.[۱۵]
- تحلیل DNA میتواند برای تأیید تشخیص بیماری باتن استفاده شود. در صورتی که جهش مشخص باشد، تحلیل DNA میتواند برای شناسایی ناقلان بدون علامت این بیماری جهت مشاوره ژنتیکی نیز استفاده شود. اگر جهش خانوادگی قبلاً شناسایی نشده باشد یا جهشهای شایع وجود نداشته باشند، پیشرفتهای مولکولی اخیر امکان توالییابی تمام ژنهای شناختهشده NCL را فراهم کرده است و شانس یافتن جهشهای مسئول بیماری را افزایش میدهد.[۱۵]
درمان
بیماری باتن یک بیماری کشنده است؛ سازمان غذا و داروی آمریکا داروی برینورا (سرلیپوناز آلفا) را به عنوان درمانی برای نوع خاصی از بیماری باتن تأیید کرده است. برینورا اولین درمان تأیید شده سازمان غذا و داروی آمریکا است که سرعت از دست دادن توانایی راه رفتن (تحرک) را در بیماران کودکان علائمدار بالای سه سال با لیپوفوشینوز عصبی نوزادی متأخر نوع ۲ (CLN2)، که همچنین به عنوان کمبود تریپپتیدیل پپتیداز ۱ شناخته میشود، کاهش میدهد. آزمایشهای انسانی برای یک ژندرمانی مرتبط با گونه CLN5 بیماری باتن در سال ۲۰۲۲ در دانشگاه راچستر آغاز شد.[۱۶] درمانهای تسکینی بر کنترل علائم و حمایت متمرکز هستند. یک دارو، یک الیگونوکلئوتید آنتیسنس به نام میلاسین،[۱۷] که در ژورنال پزشکی نیوانگلند توصیف شده است،[۱۸] اولین پزشکی شخصی شناخته شده برای یک بیماری ژنتیکی محسوب میشود. این دارو به نام میلا ماکووک، تنها بیمار دریافتکننده آن، نامگذاری شده است.[۱۹]
تاریخچه
بیماری باتن به نام پزشک اطفال بریتانیایی فردریک باتن نامگذاری شده است که نخستین بار این بیماری را در سال ۱۹۰۳ توصیف کرد.[۲۰][۲۱] این بیماری که همچنین با نام بیماری اشپیلمایر–هاینریش فوگت–شوگرن–باتن شناخته میشود، شایعترین شکل گروهی از اختلالات به نام لیپوفوشینوز سروئید نورونی (NCL) است. اگرچه بیماری باتن معمولاً به عنوان فرم نوجوانی NCL در نظر گرفته میشود، برخی پزشکان این اصطلاح را برای اشاره به تمام انواع NCL به کار میبرند.[۷]
پژوهش

در ژوئن ۱۹۸۷، یک مراحل کارآزمایی بالینی در پزشکی وایل کرنل دانشگاه دانشگاه کرنل برای مطالعه روشی ژندرمانی در درمان نشانهها و علائم LINCL آغاز شد. این داروی آزمایشی با استفاده از یک وکتور انتقال ژن به نام AAV2CUhCLN2 به مغز منتقل میشود.[۲۲] اگرچه این آزمایش بهصورت همسان، تصادفی یا دوسو کور طراحی نشده بود و فاقد گروه کنترل همزمان بود، ارزیابی متغیر اصلی نتیجه نشان داد که سرعت پیشرفت LINCL در کودکان تحت درمان کاهش یافته است.[۲۳]
پژوهشگران بر این باورند که نقصهای عصبی شایع در JNCL ممکن است به دلیل فعالیت بیش از حد گیرنده AMPA در مخچه باشد. برای آزمودن این فرضیه، داروهای آنتاگونیست AMPA به موشهای مبتلا تجویز شد. مهارتهای حرکتی این موشها پس از درمان بهبود قابلتوجهی نشان داد که فرضیه فعالیت بیش از حد گیرندههای AMPA را تأیید کرد. این پژوهش ممکن است در آینده به کاهش نقصهای عصبی JNCL در انسان کمک کند.[۲۴]
در نوامبر ۲۰۰۶، پس از دریافت مجوز از سازمان غذا و داروی آمریکا، جراح مغز و اعصاب ناتان سلدن، پزشک اطفال باب استاینر، و همکاران در بیمارستان کودکان درنبکر دانشگاه بهداشت و علوم اورگن یک مطالعه بالینی آغاز کردند که طی آن سلول بنیادی عصبی خالصشده به مغز دنیل کرنر، یک کودک ششساله مبتلا به بیماری باتن که توانایی راه رفتن و صحبت کردن را از دست داده بود، تزریق شد. این بیمار اولین نفر از شش نفری بود که محصول سلول بنیادی شرکت زیستفناوری پالو آلتو، StemCells Inc.، را دریافت کرد. این تزریقها احتمالاً اولین پیوندهای سلولهای بنیادی جنینی به مغز انسان بودند.[۲۵] تا اوایل دسامبر، کودک به حدی بهبود یافته بود که به خانه بازگشت و گزارشهایی از بازگشت برخی تواناییهای گفتاری مشاهده شد.[۲۶]
هدف اصلی آزمایشهای بالینی مرحله اول، بررسی ایمنی پیوند بود. بهطور کلی، دادههای مرحله اول نشان داد که دوزهای بالای سلولهای بنیادی عصبی انسانی، که با روشی مستقیم به چندین نقطه از مغز تزریق شدند و به مدت ۱۲ ماه با سرکوب سیستم ایمنی همراه بودند، بهخوبی توسط شش بیمار شرکتکننده تحمل شدند.[۲۷][۲۸] شرایط پزشکی، عصبی و روانشناختی بیماران پس از پیوند با روند طبیعی بیماری همخوانی داشت.[۲۸]
در سال ۲۰۱۰، چری و جیم فلورس مبلغ دو میلیون دلار، بزرگترین کمک مالی در تاریخ تحقیقات بیماری باتن، اهدا کردند. همچنین، بنیاد «فراتر از بیماری باتن» مبلغ ۵۰۰٬۰۰۰ دلار برای تأسیس آزمایشگاههایی برای محققان ایتالیایی، دکتر بالابیو، ساردیلو و همکارانشان در مؤسسه تحقیقاتی عصبی جَن و دن دانکن در بیمارستان کودکان تگزاس اختصاص داد.
در سال ۲۰۱۱، نخستین آزمایشهای بالینی کنترلشده برای درمان بیماری باتن با همکاری دانشگاه راچستر آغاز شد. این آزمایش شامل ۳۰ بیمار با علائم بیماری بود، به امید کاهش سرعت پیشرفت آن.[۲۸][۲۹]
در نوامبر ۲۰۱۳، پزشکی وایل کرنل از دانشگاه کرنل فرایند جذب شرکتکنندگان برای مطالعه ایمنی یک وکتور انتقال ژن را آغاز کرد که بهعنوان یک آزمایش غیرتصادفی ایمنی و کارایی توصیف شده بود. در بخشی از آزمایشی که توسط دانشگاه راچستر در مارس ۲۰۱۴ آغاز شد، مایکوفنولیک اسید برای بررسی ایمنی و کارایی آن با استفاده از وکتور انتقال ژن مورد آزمایش قرار گرفت.[۳۰][۲۹][۳۱]
در آوریل ۲۰۱۹، هانی و همکارانش آنزیم لیزوزومی محلول مغزی TPP1 را برای درمان این بیماری به کار بردند. نتایج نشاندهنده افزایش نرخ بقا در موشهای مبتلا به لیپوفوشینوز عصبی نوزادی متأخر (LINCL) پس از درمان بود. درمان همچنین نشان داد که التهاب عصبی، یک عارضه جانبی شایع که منجر به آسیب و مرگ عصبی میشود، نسبت به موشهایی که فقط با محلول نمکی درمان شده بودند، کاهش یافته است.[۳۲]
در بیماریهای پیچیدهای مانند باتن، درمانهایی که چندین جنبه بیماری را بهطور همزمان هدف قرار میدهند، پتانسیل اثرگذاری بیشتری نسبت به درمانهایی دارند که تنها بر یک جنبه متمرکز هستند. پژوهشگران اظهار داشتند که «استفاده از استراتژیهای درمانی متعدد ممکن است مزایای بیشتری برای بیماران مبتلا به زوال عصبی به همراه داشته باشد، اما این مزایا باید در برابر عوارض جانبی اضافی ناشی از ترکیب درمانها به دقت سنجیده شوند.» تیم پزشکی همچنین خاطرنشان کرد که «در دو دهه گذشته، دانشمندان و پزشکان در جامعه تحقیقاتی بیماری باتن تلاش کردهاند ابزارهایی را فراهم کنند که پیشرفت به سمت درمانهای مؤثر را با سرعتی بیسابقه ممکن سازد.» آنها بیان کردند: «پیشرفتهای اخیر در تحقیقات بیماری باتن نویدبخش این است که به زودی درمانهای هدفمند و مؤثر در دسترس خواهند بود.»
بنیادهای نیکوکاری
در بریتانیا، انجمن خانوادههای بیماری باتن (Batten Disease Family Association CIO) در سال ۲۰۰۱ بهعنوان یک خیریه ثبت شد و در سال ۲۰۲۳ به یک سازمان خیریه ثبتشده (CIO) تبدیل شد.[۳۳][۳۴] مأموریت این انجمن این است که «به همه کسانی که تحت تأثیر بیماری باتن قرار گرفتهاند کمک کند تا زندگی کاملتری داشته باشند و مراقبت و حمایت مورد نیازشان را تا یافتن درمان دریافت کنند».[۳۵]
مؤسسه خیریه «مبارزان همیشگی باتن» (Batten Fighters Forever یا BFF) توسط خانوادهای که دو فرزند مبتلا به این بیماری دارند تأسیس شده است. هدف این مؤسسه «افزایش آگاهی و جمعآوری کمکهای مالی برای حمایت از درمان و مراقبت از افراد مبتلا به بیماری باتن و کمک به خانوادههای کودکان مبتلا به این بیماری» است.[۳۶][۳۷]
جستارهای وابسته
منابع
- 1 2 3 4 5 6 7 "Batten Disease Fact Sheet | National Institute of Neurological Disorders and Stroke". www.ninds.nih.gov. Retrieved 30 November 2020.
- 1 2 3 4 5 Batten Disease: What It Is, Causes, Symptoms & Treatment. Cleveland Clinic. Published August 30, 2023. Accessed January 1, 2025. Available at: (https://my.clevelandclinic.org/health/diseases/6018-batten-disease)
- ↑ Hobert JA, Dawson G (October 2006). "Neuronal ceroid lipofuscinoses therapeutic strategies: past, present and future". Biochimica et Biophysica Acta (BBA) - Molecular Basis of Disease. 1762 (10): 945–53. doi:10.1016/j.bbadis.2006.08.004. PMID 17049436.
- ↑ Rakheja D, Narayan SB, Bennett MJ (September 2007). "Juvenile neuronal ceroid-lipofuscinosis (Batten disease): a brief review and update". Current Molecular Medicine. 7 (6): 603–8. doi:10.2174/156652407781695729. PMID 17896996.
- ↑ Cooper JD (June 2008). "Moving towards therapies for juvenile Batten disease?". Experimental Neurology. 211 (2): 329–31. doi:10.1016/j.expneurol.2008.02.016. PMID 18400221. S2CID 32126291.
- ↑ Basu, Ishita; Perry, Michael (2021). "2. Initial assessment of the "Head and Neck" patient". In Perry, Michael (ed.). Diseases and Injuries to the Head, Face and Neck: A Guide to Diagnosis and Management (به انگلیسی). Switzerland: Springer. p. 109. ISBN 978-3-030-53098-3.
- 1 2 Ostergaard, JR (2016). "Juvenile neuronal ceroid lipofuscinosis (Batten disease): current insights". Degenerative Neurological and Neuromuscular Disease. 6: 73–83. doi:10.2147/DNND.S111967. PMC 6053093. PMID 30050370.
- ↑ "Batten Disease - National Institute of Neurological Disorders and Stroke". www.ninds.nih.gov.
- ↑ Mole, Sara E.; Williams, Ruth E. (1993). "Neuronal Ceroid-Lipofuscinoses – RETIRED CHAPTER, FOR HISTORICAL REFERENCE ONLY". GeneReviews. University of Washington, Seattle. PMID 20301601.
- 1 2 Jill M. Weimer; Elizabeth Kriscenski-Perry; Yasser Elshatory; David A. Pearce (2002). "The Neuronal Ceroid Lipofuscinoses: Mutations in Different Proteins Result in Similar Disease". NeuroMolecular Medicine. 1 (2): 111–124. doi:10.1385/nmm:1:2:111. PMID 12025857. S2CID 33921126.
- 1 2 3 4 5 6 7 8 9 10 Jalanko, Anu; Braulke, Thomas (2009). "Neuronal ceroid lipofuscinoses". Biochimica et Biophysica Acta (BBA) - Molecular Cell Research. 1793 (4): 697–709. doi:10.1016/j.bbamcr.2008.11.004. PMID 19084560.
- ↑ "Warren Recognizes Batten Disease Awareness Day". یوتیوب. June 4, 2018. Archived from the original on 2021-12-21. Retrieved May 30, 2020.
- ↑ Simonati, A; Williams, RE (2022). "Neuronal Ceroid Lipofuscinosis: The Multifaceted Approach to the Clinical Issues, an Overview". Frontiers in Neurology. 13: 811686. doi:10.3389/fneur.2022.811686. PMC 8961688. PMID 35359645.
- ↑ Bozorg, S; Ramirez-Montealegre, D; Chung, M; Pearce, DA (July 2009). "Juvenile neuronal ceroid lipofuscinosis (JNCL) and the eye". Survey of Ophthalmology. 54 (4): 463–71. doi:10.1016/j.survophthal.2009.04.007. PMC 4139962. PMID 19539834.
- 1 2 3 4 5 6 "Noah's Hope - Causes and Symptoms of Batten Disease". www.noahshope.com. Archived from the original on 2016-11-23. Retrieved 2016-11-22.
- ↑ Biochemistry, Department of (2022-08-02). "Trial of world-first gene therapy for Batten disease". www.otago.ac.nz (به انگلیسی). Retrieved 2024-04-13.
- ↑ Chen, Angus (October 15, 2019). "A Drug Was Made For Just One Child, Raising Hopes About Future Of Tailored Medicine". Retrieved May 30, 2020.
- ↑ Kim, Jinkuk; Hu, Chunguang; Moufawad El Achkar, Christelle; Black, Lauren E.; Douville, Julie; Larson, Austin; Pendergast, Mary K.; Goldkind, Sara F.; Lee, Eunjung A.; Kuniholm, Ashley; Soucy, Aubrie; Vaze, Jai; Belur, Nandkishore R.; Fredriksen, Kristina; Stojkovska, Iva; Tsytsykova, Alla; Armant, Myriam; Didonato, Renata L.; Choi, Jaejoon; Cornelissen, Laura; Pereira, Luis M.; Augustine, Erika F.; Genetti, Casie A.; Dies, Kira; Barton, Brenda; Williams, Lucinda; Goodlett, Benjamin D.; Riley, Bobbie L.; Pasternak, Amy; et al. (2019). "Patient-Customized Oligonucleotide Therapy for a Rare Genetic Disease". New England Journal of Medicine. 381 (17): 1644–1652. doi:10.1056/NEJMoa1813279. PMC 6961983. PMID 31597037.
- ↑ Kim, J; Hu, C; Moufawad El Achkar, C; Black, LE; Douville, J; Larson, A; Pendergast, MK; Goldkind, SF; Lee, EA; Kuniholm, A; Soucy, A; Vaze, J; Belur, NR; Fredriksen, K; Stojkovska, I; Tsytsykova, A; Armant, M; DiDonato, RL; Choi, J; Cornelissen, L; Pereira, LM; Augustine, EF; Genetti, CA; Dies, K; Barton, B; Williams, L; Goodlett, BD; Riley, BL; Pasternak, A; Berry, ER; Pflock, KA; Chu, S; Reed, C; Tyndall, K; Agrawal, PB; Beggs, AH; Grant, PE; Urion, DK; Snyder, RO; Waisbren, SE; Poduri, A; Park, PJ; Patterson, A; Biffi, A; Mazzulli, JR; Bodamer, O; Berde, CB; Yu, TW (24 October 2019). "Patient-Customized Oligonucleotide Therapy for a Rare Genetic Disease". The New England Journal of Medicine. 381 (17): 1644–1652. doi:10.1056/NEJMoa1813279. PMC 6961983. PMID 31597037. S2CID 204030052.
- ↑ synd/7 در وبگاه هونِـیمدئیت؟
- ↑ Batten FE (1902). "Cerebral degeneration with symmetrical changes in the maculae in two members of a family". Transactions of the Ophthalmological Societies of the United Kingdom. 23: 386–90.
- ↑ ClinicalTrials.gov NCT00151216 Safety Study of a Gene Transfer Vector for Children With Late Infantile Neuronal Ceroid Lipofuscinosis
- ↑ Worgall S, Sondhi D, Hackett NR, et al. (May 2008). "Treatment of late infantile neuronal ceroid lipofuscinosis by CNS administration of a serotype 2 adeno-associated virus expressing CLN2 cDNA". Human Gene Therapy. 19 (5): 463–74. CiteSeerX 10.1.1.553.872. doi:10.1089/hum.2008.022. PMID 18473686.
- ↑ Kovács, Attila D.; Pearce, David A. (2008-01-01). "Attenuation of AMPA receptor activity improves motor skills in a mouse model of juvenile Batten disease". Experimental Neurology. The Role of α-synuclein in the Pathogenesis of Parkinson's Disease / Gene Therapy for Parkinson's. 209 (1): 288–291. doi:10.1016/j.expneurol.2007.09.012. PMC 4418195. PMID 17963751.
- ↑ "A stem cell first at OHSU بایگانیشده در ۲۰۱۲-۰۲-۰۶ توسط Wayback Machine" The Portland Tribune, Nov 24, 2006
- ↑ "First recipient of new Batten's disease stem cell cure well enough to go home • PET". PET. 9 June 2009. Retrieved 22 June 2022.
- ↑ "A Phase I Study of the Safety and Preliminary Effectiveness of Human CNS Stem Cells (HuCNS-SC) in Patients With Neuronal Ceroid Lipofuscinosis Caused by Palmitoyl Protein Thioesterase 1 (PPT1) or Tripeptidyl Peptidase 1 (TPP-I) Deficiency". clinicaltrials.gov. 13 January 2015.
- 1 2 3 Selden, NR; Al-Uzri, A; Huhn, SL; Koch, TK; Sikora, DM; Nguyen-Driver, MD; Guillaume, DJ; Koh, JL; Gultekin, SH; Anderson, JC; Vogel, H; Sutcliffe, TL; Jacobs, Y; Steiner, RD (June 2013). "Central nervous system stem cell transplantation for children with neuronal ceroid lipofuscinosis". Journal of Neurosurgery. Pediatrics. 11 (6): 643–52. doi:10.3171/2013.3.PEDS12397. PMID 23581634.
- 1 2 Augustine, Erika (7 May 2019). "Phase II, Randomized, Placebo Controlled Trial of the Safety and Tolerability of Mycophenolate in Children With Juvenile Neuronal Ceroid Lipofuscinosis". clinicaltrials.gov.
- ↑ Augustine, EF; Beck, CA; Adams, HR; Defendorf, S; Vierhile, A; Timm, D; Weimer, JM; Mink, JW; Marshall, FJ (2019). "Short-Term Administration of Mycophenolate Is Well-Tolerated in CLN3 Disease (Juvenile Neuronal Ceroid Lipofuscinosis)". JIMD Reports. 43: 117–124. doi:10.1007/8904_2018_113. ISBN 978-3-662-58613-6. PMC 6323012. PMID 29923092.
- ↑ Sondhi, Dolan; Kaminsky, Stephen M.; Hackett, Neil R.; Pagovich, Odelya E.; Rosenberg, Jonathan B.; De, Bishnu P.; Chen, Alvin; Van de Graaf, Benjamin; Mezey, Jason G.; Mammen, Grace W.; Mancenido, Denesy; Xu, Fang; Kosofsky, Barry; Yohay, Kaleb; Worgall, Stefan; Kaner, Robert J.; Souwedaine, Mark; Greenwald, Bruce M.; Kaplitt, Michael; Dyke, Jonathan P.; Ballon, Douglas J.; Heier, Linda A.; Kiss, Szilard; Crystal, Ronald G. (2 December 2020). "Slowing late infantile Batten disease by direct brain parenchymal administration of a rh.10 adeno-associated virus expressing CLN2". Science Translational Medicine (به انگلیسی). 12 (572): eabb5413. doi:10.1126/scitranslmed.abb5413. ISSN 1946-6234. PMC 8056991. PMID 33268510.
- ↑ Haney, Matthew J.; Klyachko, Natalia L.; Harrison, Emily B.; Zhao, Yuling; Kabanov, Alexander V.; Batrakova, Elena V. (June 2019). "TPP1 Delivery to Lysosomes with Extracellular Vesicles and their Enhanced Brain Distribution in the Animal Model of Batten Disease". Advanced Healthcare Materials (به انگلیسی). 8 (11): 1801271. doi:10.1002/adhm.201801271. ISSN 2192-2640. PMC 6584948. PMID 30997751.
- ↑ "Batten Disease Family Association - Charity 1084908". prd-ds-register-of-charities.charitycommission.gov.uk. Charity Commission. Retrieved 18 December 2024.
- ↑ "Batten Disease Family Association CIO - Charity 1205650". prd-ds-register-of-charities.charitycommission.gov.uk. Charity Commission. Retrieved 18 December 2024.
- ↑ "BDFA". Batten Disease Family Association CIO. Retrieved 18 December 2024.
- ↑ "Batten Fighters Forever - Charity 1182753". prd-ds-register-of-charities.charitycommission.gov.uk. Charity Commission. Retrieved 18 December 2024.
- ↑ "Batten Fighters Forever Charity". Batten Fighters Forever. 14 March 2019. Retrieved 18 December 2024.
- مشارکتکنندگان ویکیپدیا. «Batten disease». در دانشنامهٔ ویکیپدیای انگلیسی، بازبینیشده در ۱ ژانویه ۲۰۲۵.
پیوند به بیرون
